TechniquesCas9蛋白基因编辑常见问题解答
一、基础知识Q1:Cas9蛋白(RNP)与Cas9质粒(pDNA)、Cas9 mRNA有什么区别?A1:生物形式优点局限性pDNA形式l易于构建l操作简单l成本低l尺寸过大增加CRISPR系统递送和表达的难度lpDNA转录、翻译过程会降低编辑效率lCas蛋白长时间存在于细胞中,会导致更高的脱靶效应l有随机整合的风险,对细胞基因组的影响不可预测mRNA形式(C
一、基础知识
Q1:Cas9蛋白(RNP)与Cas9质粒(pDNA)、Cas9 mRNA有什么区别?
A1:
生物形式 | 优点 | 局限性 |
pDNA形式 | l易于构建 l操作简单 l成本低 | l尺寸过大增加CRISPR系统递送和表达的难度 lpDNA转录、翻译过程会降低编辑效率 lCas蛋白长时间存在于细胞中,会导致更高的脱靶效应 l有随机整合的风险,对细胞基因组的影响不可预测 |
mRNA形式 (CasmRNA+gRNA递送) | lmRNA在细胞中的转换速度快,可降低脱靶率 l能对剂量进行精确控制,限制蛋白质的持久性,有助于降低CRISPR系统的脱靶效应 | lmRNA的稳定性相对较差 l在载体的设计方面必须保护mRNA免受胞外核酸酶的降解 |
RNP形式 (Cas蛋白+gRNA递送) | l编辑效率高,极大程度降低脱靶效应 l可以解决某些蛋白质表达困难 | lCas蛋白注入血液后易被蛋白酶降解 lRNP分子较大,穿透细胞膜过程会受限 |
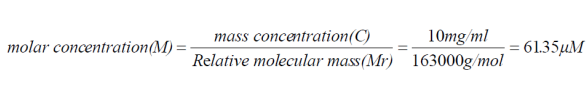
Q2:Cas9 核酸酶,10mg/mL换算成摩尔浓度是多少?
A2:
Q3:使用Cas9 RNP有什么独特优势?
A3:除了Q1中提到的时间窗口可控、脱靶率低、无整合风险外,Cas9 RNP在实际应用中还有以下独特优势:
(1) 共递送便捷:RNP可以与供体DNA(ssDNA/dsDNA)同时电转,确保"编辑器"和"修复模板"进入同一个细胞——这对HDR敲入实验至关重要。
(2) 剂量精准可控:RNP是预先组装好再递送的,可以精确控制进入细胞的Cas9摩尔数,这对于需要剂量优化的实验(如原代细胞编辑)非常有价值。
(3) 编辑窗口窄、嵌合率低:在胚胎显微注射中,RNP在受精卵内仅活跃数小时,编辑几乎都发生在单细胞阶段,F0个体的嵌合率远低于mRNA注射方案。
(4) 多靶点并行:将靶向不同基因的sgRNA等量混合后与Cas9蛋白孵育,可一次性递送多靶RNP,实现多重基因编辑。
(5) 细胞治疗合规性:临床级细胞治疗产品(如CAR-T)对"无外源DNA"有严格要求,RNP是目前唯一满足这一要求的Cas9递送形式。
Q4:Cas9蛋白是怎么实现基因编辑的?PAM序列是什么?
A4:Cas9蛋白是来源于化脓性链球菌(Streptococcus pyogenes)的RNA引导的DNA内切酶。工作流程:
(1) sgRNA识别:sgRNA的5'端20个核苷酸(spacer序列)通过碱基互补配对识别基因组DNA上的靶序列。
(2) PAM验证:Cas9蛋白检查靶序列下游是否紧邻一个"NGG"三核苷酸序列——这就是PAM。只有存在正确的PAM(5'-NGG-3'),Cas9才会启动DNA切割。NGG中的N可以是A、T、C或G任意碱基。
(3) DNA双链断裂(DSB):PAM验证通过后,Cas9的两个核酸酶结构域(RuvC和HNH)各切割一条DNA链,在PAM上游3-4个碱基处产生平末端DSB。
(4) 细胞修复:DSB触发细胞的DNA损伤修复机制——主要是非同源末端连接(NHEJ)和同源定向修复(HDR)。NHEJ容易产生随机插入/缺失(Indel),导致基因敲除;HDR可在外源供体模板指导下实现精准敲入。
二、产品使用
Q5:Cas9蛋白和sgRNA的最佳摩尔比是多少?如何计算?
A5:推荐摩尔比:Cas9 : sgRNA = 1 : 1 ~ 1 : 3。
Q6:RNP组装后能保存多久?孵育条件有什么要求?
A6:组装条件:Cas9蛋白与sgRNA混合后,推荐室温(20-25°C)或37°C孵育10-20分钟。孵育时间过短(<5分钟)可能导致RNP组装不完全;孵育时间过长(>1小时)不会明显提高编辑效率,反而可能增加蛋白降解风险。
短期保存:组装后的RNP在冰上可稳定保存2-4小时。如果当天内使用,组装完成后置于冰上即可。
长期保存(-80°C):如需保存,可分装后-80°C冻存,但不超过1周,且避免反复冻融。使用前冰上解冻。
三、sgRNA设计与选择
Q7:如何设计一条高效的sgRNA?
A7:高效sgRNA设计的关键原则:
(1) 靶向位置:对于基因敲除(KO),优先靶向基因编码区的早期外显子(通常为第2-4外显子),且位于起始密码子ATG下游。这样即使发生3的倍数的Indel(in-frame deletion),提前终止密码子(PTC)也会触发无义介导衰变(NMD)降解不完全蛋白。
(2) On-target score(靶向效率评分):选择评分≥60的sgRNA。评分越高,sgRNA在目标位点的切割效率预测越高。
(3) Off-target score(脱靶风险评分):优先选择高特异性(≥80分)的sgRNA。避免选择与基因组其他位置有≥3个连续错配容忍度的序列。
(4) 每个基因设计3-4条候选sgRNA:预实验筛选切割效率最高(TIDE≥70%)的一条用于后续实验。至少保存一条备用sgRNA。
设计建议:优先使用CHOPCHOP和CRISPick独立设计,交叉验证两个工具推荐的sgRNA是否重叠。重叠区域通常是高质量靶位点。
Q8:一条sgRNA不够高效怎么办?可以混合多条sgRNA吗?
A8:完全可以。混合使用2-3条靶向同一基因不同位点的sgRNA是提高KO效率的常用策略。
n多条sgRNA混合的优势:(1) 增加基因组目标区域的覆盖率——不同sgRNA切割不同位点,任何一个位点产生移码突变即可实现KO;(2) 可以实现大片段删除——两条sgRNA靶向同一染色体的上下游区域,可切除中间的基因组片段(>100 bp至数kb);(3) 补偿sgRNA效率差异——即使某条sgRNA效率不佳,其他sgRNA可以"兜底"。
n操作要点:将多条sgRNA等摩尔混合(如3条sgRNA各1/3量),总摩尔数保持与单sgRNA方案一致。Cas9蛋白总量不变——Cas9会在不同RNP复合物之间动态分配。
注意事项:(1) 混合sgRNA总数不宜超过5条——超过后每条sgRNA的用量太低,可能全都不够高效;(2) 如果多条sgRNA的靶位点在基因组上距离较远(>10 kb),大片段删除的效率可能很低,需调整预期。
Q9:有推荐的Cas9 sgRNA骨架序列吗?
A9:本产品来源于野生型酿脓链球菌S.pyogenes。单导向RNA(sgRNA)骨架可使用
5’-NNNNNNNNNNNNNNNNNNNNGUUUUAGAGCUAUGCUGAAAGCAUAGCAAGUUAAAAUAAGGCUAGUCCGUUAUCAACUUGAAAAAGUGGCACCGAGUCGGUG -3’
"N"代表与DNA靶标序列特异性结合的20个核苷酸序列。
推荐购买翌圣货号11355ES的sgRNA合成试剂盒Hifair®Precision sgRNA Synthesis Kit。只需根据目标区域设计,纯化后的sgRNA产物可搭配Cas9使用。
四、编辑效率与检测
Q10:如何检测基因编辑效率?TIDE、T7E1、NGS怎么选?
A10:四种常用编辑效率检测方法对比:
方法 | 原理 | 优点 | 缺点 |
TIDE分析 | Sanger测序峰图分解算法 | 定量准确(可区分各类Indel比例) | 需未编辑对照;仅适用Indel分析 |
ICE分析 | 同TIDE,Synthego开发的替代工具 | 操作同TIDE,界面更友好 | 同TIDE |
T7 Endonuclease I酶切 | T7核酸内切酶I识别错配碱基 | 成本极低、操作简单 | 半定量、灵敏度低、不能区分突变类型 |
NGS深度测序 | 高通量测序(Amplicon-Seq) | 最精确、可同时定量HDR+NHEJ | 成本高、周期长(1-2周) |
实操推荐:(1) sgRNA初筛阶段→T7 Endonuclease I(Cat#14548E)快速粗筛(成本低,1天出结果);(2) 确认高效sgRNA→TIDE或ICE精确定量;(3) 单克隆基因型鉴定→Sanger测序;(4) NGS深度测序提供权威数据。
Q11:编辑效率很低(TIDE <10%)——从哪些方面排查?
A11:按以下顺序系统性排查(从最常见到最罕见):
(1) sgRNA设计问题(约占40%的失败案例):重新设计3-4条sgRNA,靶向不同外显子。使用CHOPCHOP或CRISPick评估on-target score。
(2) 转染/电转效率低:用荧光蛋白NLS-Cas9-EGFP Nuclease(Cat#14707ES)作为阳性对照,验证基因递送效率是否>50%。
(3) 细胞类型问题:某些细胞类型天然难以编辑(如原代神经元、B细胞)。
(4) 检测方法问题:TIDE分析对测序峰图质量要求高——如果测序信号弱、背景高,TIDE结果不可靠。尝试用T7E1或ICE交叉验证。
(5) PAM位点多态性:靶序列在特定细胞系中可能存在SNP,导致sgRNA无法有效配对。PCR扩增靶位点后先测序确认序列与参考基因组一致。
五、脱靶控制
Q12:Cas9会不会切错位置?脱靶的风险有多大?
A12:会,但Cas9蛋白(RNP形式)的脱靶风险远低于质粒形式。原因:RNP在细胞内仅存活约12小时,而质粒表达的Cas9可持续数天甚至数周——Cas9存在时间越长,脱靶累积越多。
脱靶风险的决定因素:
(1) sgRNA序列特异性:这是最关键的因素。sgRNA与基因组其他位置存在≥15个连续匹配+相似PAM时,脱靶风险显著增加。
(2) Cas9浓度:Cas9蛋白过量会驱动低亲和力脱靶位点的切割。这就是我们推荐Cas9:sgRNA摩尔比1:1~1:3的原因——确保所有Cas9都被sgRNA结合,减少游离Cas9。
(3) Cas9蛋白形式:高保真Cas9变体(如HiFi Cas9 Nuclease(Cat#14704ES)通过蛋白工程减少了与非特异性DNA的相互作用,脱靶率比野生型SpCas9低10-100倍。
Q13:电转、脂质体、显微注射、LNP——我应该选哪种递送方式?
A13:
递送方式 | 推荐度 | 典型编辑效率 | 细胞存活率 | 适合对象 | 局限性 |
电转(Nucleofection) | ★★★★★ | >70-90% | >80% | 各种贴壁/悬浮细胞 | 需要电转仪(Lonza/Neon等),设备投入较高 |
脂质体转染 | ★★ | 5-30% | 70-90% | 易转染细胞系 | 不推荐用于Cas9 RNP;RNP无法有效脂质体包裹 |
显微注射 | ★★★★★ | ~100% | >80% | 小鼠/斑马鱼/果蝇 | 设备昂贵,操作技术要求高;RNP需含盐缓冲液防沉淀 |
LNP(脂质纳米颗粒) | ★★★★ | 10-37% | 85-95% | 体内(肝脏/肺部) | 目前多处于研究阶段;需iGeoCas9等工程化Cas9 |
病毒载体(AAV/LV) | ★★★ | 30-80% | 中 | 体内/难转染细胞 | 仅递送Cas9/sgRNA表达盒(非蛋白);RNP不可用 |
翌圣基因编辑相关产品推荐
翌圣生物拥有基因编辑系统相关的多种高质量产品,可提供高品质Cas蛋白等相关产品。
产品应用 | 产品定位 | 产品名称 | 产品货号 |
基础基因编辑 | 野生型SpCas9 | 14701ES | |
低脱靶基因编辑 | 高保真Cas9 | 14704ES | |
单链切口编辑 | 切刻型Cas9(D10A) | 14706ES | |
荧光示踪/流式分选富集 | 带EGFP标签的野生型SpCas9 | 14707ES | |
转录调控/染色质免疫沉淀 | 无剪切酶活性的Cas9 | 14705ES | |
AI设计高保真基因编辑 | AI设计高保真Cas9类似物 | 14703ES | |
恒温扩增/核酸检测 | 野生型Cas12a | 14702ES | |
野生型Cas12b | 14808ES | ||
Cas9 sgRNA体外合成 | Cas9 sgRNA合成试剂盒 | 11355ES | |
基因编辑效率检测 | 基因编辑效率检测 | 14548ES |
参考文献
[1] Burger A, Lindsay H, Felker A, et al. Maximizing mutagenesis with solubilized CRISPR-Cas9 ribonucleoprotein complexes. Development, 2016, 143(11): 2025-2037.
[2] Bamundo M, Palumbo S, D'Auria L, et al. CRISPR/Cas9 Ribonucleoprotein Nucleofection for Genome Editing in Primary Human Keratinocytes. Current Protocols, 2024, 4(8): e70056.
[3] Efficient CRISPR-Cas9-Mediated Knock-In of Composite Tags in Zebrafish Using Long ssDNA as a Donor. Frontiers in Cell and Developmental Biology, 2020, 8: 598634.
[4] Generation of gene-of-interest double allele knockout clones in primary human T cells by CRISPR. Cell STAR Protocols, 2023, 4(3): 102411.
[5] Anders C, Niewoehner O, Duerst A, Jinek M. Structural basis of PAM-dependent target DNA recognition by the Cas9 endonuclease. Nature, 2014, 513: 569-573.
[6] Brinkman EK, et al. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Research, 2014, 42(22): e168. (TIDE)
[7] Conant D, et al. Inference of CRISPR Edits from Sanger Trace Data. CRISPR Journal, 2022, 5(1): 123-130. (ICE)
[8] CRISPR/Cas9-mediated targeted knock-in of large constructs using nocodazole and RNase HII. Scientific Reports, 2023, 13: 2628.
[9] Golubev DS, et al. Efficient editing of the CXCR4 locus using Cas9 ribonucleoprotein complexes stabilized by polyglutamic acid. Doklady Biochemistry and Biophysics, 2024, 514(1): 85-90.
Not listed yet IMG NLS-Cas9-BPNLS Nuclease
Not listed yet IMG NLS-Cas9-EGFP Nuclease
Not listed yet IMG Cas9 Nuclease
Not listed yet IMG Cpf1&Cas12a mRNA
Not listed yet IMG eSpCas9 mRNA
Not listed yet IMG Prime Editing PE2&PE3 mRNA
Not listed yet IMG PiggyBac mRNA
Not listed yet IMG eSpCas9 mRNA (m1Ψ)-TRAC sgRNA+LNP
Not listed yet IMG OpenCRISPR-1 (10 mg/mL)
Not listed yet IMG Cas9 D10A Nickase (5 mg/mL)
Not listed yet IMG NLS-Cas9-EGFP Nuclease (10 mg/mL)
Not listed yet IMG dCas9 Nuclease (10 mg/mL)
Not listed yet IMG HiFi Cas9 Nuclease (5 mg/mL)
Not listed yet IMG LwaCas13a Nuclease (10 μM)
Not listed yet